纳米材料研发:当尺寸缩到十亿分之一米,麻烦才真正开始
做了十几年材料研究,我最怕别人问“你们搞纳米材料的,是不是就在显微镜底下拼乐高”。这话没法接。真要一句话说清,纳米材料研发更像是——在一个每走一步都会触发连锁反应的迷宫里找出口。粒子小到十亿分之一米这个尺度,比表面积疯了似的往上窜,表面原子占比能从百分之几跳到百分之五十以上。好处当然明显,催化、传感、药物递送的活性动不动就翻几个数量级。但坏处也一并来了:这些小东西压根不愿意老老实实待着。
前两年帮一家做锂电负极的团队看数据,他们合成硅纳米线,理论容量吹到四千多毫安时每克。实验室里确实漂亮,扣式电池跑两百圈还有八成容量。中试线一放大,同样的配方,容量直接掉到六成以下。问了一圈,问题出在搅拌那一步——实验室磁力搅拌子转得慢,剪切力温和。中试釜的桨叶式搅拌,局部剪切力高得离谱,纳米线全给打断了。你看,这行当里最折磨人的从来不是“能不能做出来”,而是“做出来之后怎么让它跟你想的一样”。
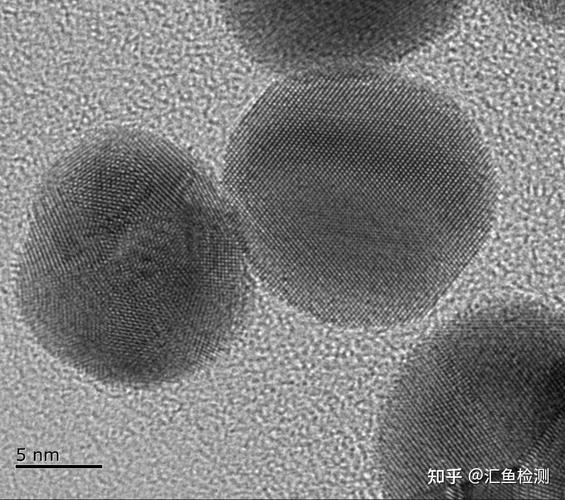 纳米材料透射电子显微镜高分辨晶格像
表面能,那个永远在背后捣鬼的家伙
纳米颗粒的表面原子配位不饱和,悬键多得像没拧紧的螺丝。热力学上这叫“表面过剩自由能”,数值上可能比块体材料的内聚能还高。后果呢?团聚几乎是自发的。你不用搅拌、不用加热,放着不动,几天后纳米悬浮液就分层给你看。有人算过,两个二十纳米的二氧化钛粒子一旦靠到距离小于两纳米,范德华引力足够把它们锁死,靠布朗运动再也分不开。
所以分散剂、表面配体、静电稳定这些手段才成了标配。但这里有个微妙的平衡。拿油酸包覆的四氧化三铁纳米颗粒来说,油酸尾巴伸在外面提供空间位阻,分散性确实好。可你要是想把这颗粒用到催化反应里,油酸先占着活性位点,反应物根本靠不到金属中心。怎么办?要么高温烧掉配体——但烧的过程颗粒会长大,尺寸分布立刻变宽。要么用配体交换,换成柠檬酸或者多巴胺这类短链分子。换倒是能换,可换完之后的胶体稳定性又得重新调pH和离子强度。一来一回,原本想省的事全补回来了。
说实话,我见过太多论文卡在这一步。合成出来的东西漂亮得不行,电镜照片上粒径均一、分布窄。一问“这材料放三个月还这样吗”,作者就支支吾吾。纳米材料的“货架期”是个被严重低估的指标。工业界才不管你初始性能多炸裂,他们问的第一句话永远是:这批和上批之间,稳定性数据在哪个区间。
 纳米颗粒团聚扫描电子显微镜图像
尺寸和形貌,到底谁说了算
教科书上写,纳米材料的性质取决于尺寸。这话对,但漏了半句——形貌往往比尺寸的权重更大。拿金纳米颗粒来说,十几纳米的球和同样十几纳米的棒,表面等离子体共振峰能从五百二十纳米挪到八百纳米开外。颜色从酒红变蓝紫,肉眼都看得出来。催化里更邪门,铂的四面体、立方体、八面体,暴露的晶面不同,氧还原反应的活性差出好几倍。你要是在合成中不小心让{100}面多长了几个原子层,数据马上给你脸色看。
控制形貌的法子听起来也不复杂:调前驱体浓度、换还原剂、加晶面封端剂、控温度梯度。但真做起来,每个变量都像在走钢丝。举个例子,做铂纳米立方体,常用溴化钾或者聚乙烯吡咯烷酮来选择性吸附{100}面。溴离子浓度低了,立方体变多面体。高了,颗粒直接长成不规则枝晶。温度呢?差五摄氏度,成核和生长的竞争关系就变了。很多时候你按照文献重复,做出来完全不是那个东西。文献里轻描淡写的“在氮气氛围下快速注入”,这个“快速”到底是一秒还是三秒,对成核阶段的影响天差地别。
所以现在稍微成规模的课题组,都会上自动化合成平台。微流控芯片或者机器人液体处理站,把注入速度、混合效率、温度曲线全锁死。听起来很工程,但这是没办法的办法。人手的操作误差,在纳米合成里会被非线性放大。你今天手抖了半秒,电镜底下就是单分散和双峰分布的区别。
表征手段追不上合成了
合成跑得飞快,表征却在后面喘。这是个挺尴尬的现状。透射电镜能看到原子级晶格,但视场小得可怜,统计代表性全靠运气。你拍二十个颗粒,粒径分布算出来标准差零点几纳米,可实际上那锅溶液里有几亿个颗粒。动态光散射倒是统计平均,可它测的是流体力学直径,配体层、溶剂化层全算进去,跟电镜结果对不上是家常便饭。
更麻烦的是原位表征。你想看纳米颗粒在反应过程中怎么变,那就得在高温、高压、有气液流动的环境里做电镜或者X射线吸收谱。这种原位池贵得离谱,一个样品杆抵得上一台小型设备。还得跟同步辐射光源抢机时。国内几个光源的线站,申请排队排到半年后是常事。我认识一个做催化剂的老师,为了等一次原位X射线光电子能谱,把样品在手套箱里存了四个月。结果上机那天发现,样品表面还是被污染了,数据全部作废。他后来跟我说,那晚在宾馆喝了两瓶啤酒,想过转行。
不过话说回来,表征技术的进步也在倒逼合成往更精细的方向走。球差校正电镜普及之后,单原子催化剂这个领域才真正立起来。以前你没法直接看到单个原子分散在载体上,只能靠间接的谱学证据猜。现在直接拍出来,哪个原子在哪个位置,载体表面配位环境什么样,清清楚楚。工具一到位,理论计算和实验的对话才真正接上。
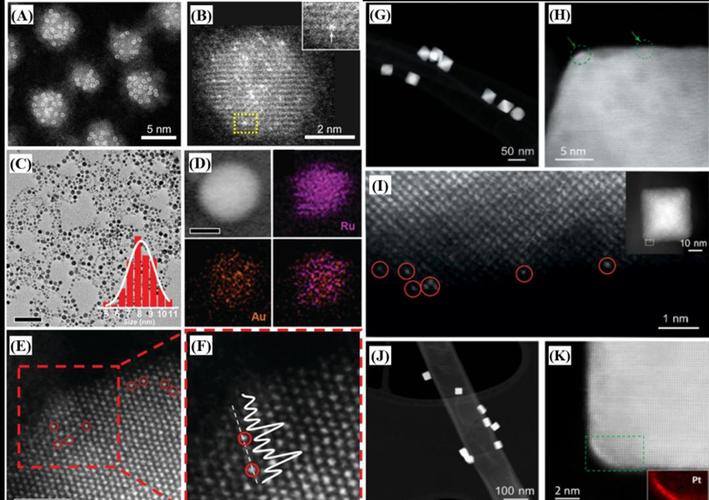 球差校正透射电镜单原子催化剂成像
毒性和放大,两个绕不过去的关口
我前面一直在说合成和表征,但纳米材料研发走到应用端,还有两个闸门。第一个是生物安全性。纳米颗粒小到能穿过细胞膜,进入线粒体甚至细胞核。有些材料比如碳纳米管,长径比大的那种,注射到小鼠腹腔里会引发石棉类似的肉芽肿。这个发现当年在学界震动不小。但你也不能一棍子打死,氧化铁纳米颗粒做磁共振造影剂已经临床用了好多年,安全性数据很清楚。关键是具体材料具体分析,别拿一个纳米材料的毒性数据去套另一个。尺寸、形貌、表面电荷、配体种类、剂量、暴露途径,任何一个变了,毒理结论都可能翻盘。
第二个是放大生产。实验室里一锅合成几十毫克,发篇论文运气好能发不错的刊。但工业界要的是吨级。从毫克到吨,中间隔着的可不只是乘个一万倍。传质、传热、混合效率全变了。反应器的壁效应、局部浓度梯度、停留时间分布,这些在烧杯里被忽略的因素,在反应釜里被放大成决定性的。有个做量子点的公司跟我聊过,他们花了三年时间,才把实验室的配体交换工艺从五十毫升反应瓶搬到两百升反应釜,收率从九成掉到不到七成,纯化步骤多了四道。老板说,那三年烧掉的钱够买好几套房。可如果不放大,永远只能卖每毫克几百块的研究级产品,养不活团队。
说到底,这是个跟不确定性共舞的行当
 说到底,这是个跟不确定性共舞的行当
你要是想找一个能精确预测结果的领域,纳米材料研发肯定不是。它的核心矛盾就在这儿:尺寸带来的新性质是机会,但尺寸带来的表面效应和统计波动是麻烦。两者一体两面,没法只要好的不要坏的。我们能做的,是在合成时把变量控制到足够细,在表征时把手段叠到足够多,在放大时把工程参数抠到足够死。但即便如此,意外还是会来。一批材料放了一周,性能突然跳了。换个牌号的溶剂,形貌全变了。这些事每天都在发生。
有时候我觉得,这个领域最迷人的地方,恰恰是它的不听话。你以为你懂了,它马上给你一个反例。你以为你控制了,它换个方式提醒你还有变量没考虑到。所以那些真正做得好的团队,往往不是设备最贵的,也不是论文最多的,而是对异常数据最敏感、最愿意回头查合成记录的人。他们知道,纳米材料研发里没有“差不多就行”这回事。差一点,就是另一个世界。